Lipidogram, czyli cholesterol pod kontrolą
Dowiedz się więcej


Hipercholesterolemia rodzinna to choroba uwarunkowana genetycznie, związana z występowaniem podwyższonego stężenia całkowitego cholesterolu i frakcji LDL lipoprotein we krwi. Choroba ta dziedziczona jest autosomalnie dominująco i należy do najczęściej występujących chorób monogenowych w populacji. Przyczyną choroby jest mutacja jednego z trzech genów: LDLR, APOB lub PCSK9. W artykule wyjaśniamy jakie są objawy i przyczyny hipercholesterolemii oraz jakie badania umożliwiają jej wykrycie.

Cholesterol jest związkiem tłuszczowym, który pełni bardzo ważne role w naszym organizmie. Stanowi składnik błon komórkowych, osłonek mielinowych komórek nerwowych, jest prekursorem niezbędnym do powstania kortykosteroidów, witaminy D, hormonów płciowych (testosteronu, progesteronu, estrogenu) i kwasów żółciowych. Podczas wykonywania badań biochemicznych, we krwi można oznaczyć poziom cholesterolu całkowitego, frakcji HDL i LDL lipoprotein oraz stężenie trójglicerydów (lipidogram). Ponad 50% cholesterolu w organizmie ludzkim pochodzi z biosyntezy w wątrobie i w mniejszym stopniu w jelitach i skórze, natomiast pozostałą część cholesterolu dostarczamy do organizmu wraz z pokarmem. Utrzymujący się stan podwyższonego stężenia cholesterolu w organizmie określany jest jako hipercholesterolemia. Wysokie stężenie cholesterolu i frakcji LDL tzw. „złego” cholesterolu stanowią czynnik ryzyka rozwoju wielu groźnych dla zdrowia chorób, m.in. miażdżycy, nadciśnienia, choroby niedokrwiennej serca, udaru mózgu. Zazwyczaj na wzrost stężenia cholesterolu we krwi mają wpływ nawyki żywieniowe i styl życia, ale w niektórych przypadkach to czynniki genetyczne mogą sprzyjać rozwojowi predyspozycji do zaburzeń gospodarki lipidowej pacjenta. Takie zjawisko obserwuje się w przypadku hipercholesterolemii rodzinnej, wywołanej występowaniem określonych mutacji genowych o czym piszemy w dalszej części artykułu.
Hipercholesterolemia rodzinna (ang. familial hypercholesterolemia; FH) dziedziczona autosomalnie dominująco jest jedną z najczęściej występujących monogenowych chorób, dotyczy około 0,2% populacji. Choroba ta stanowi istotny czynnik ryzyka przedwczesnego rozwoju miażdżycy i w konsekwencji choroby wieńcowej.
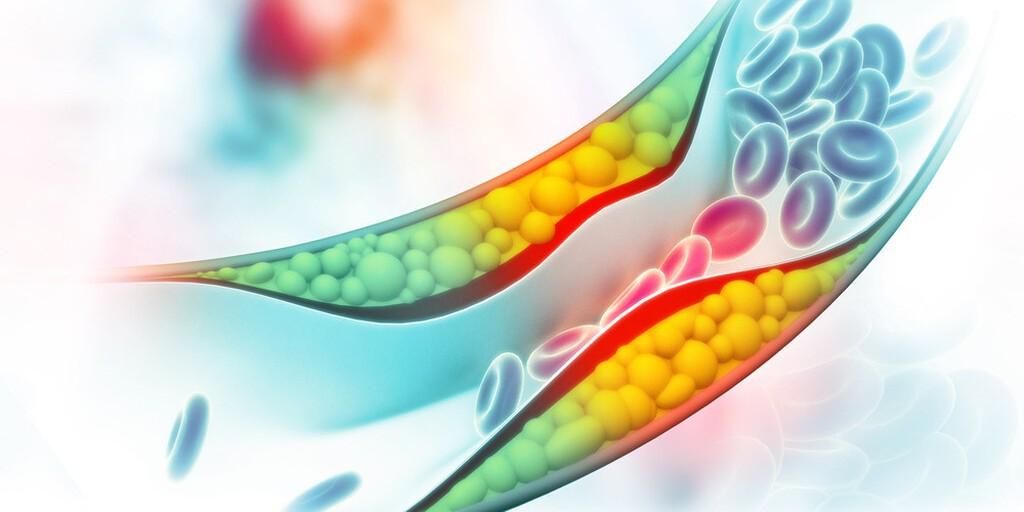
Przyczyną hipercholesterolemii rodzinnej jest mutacja jednego z trzech genów: dla receptora LDL (LDLR) konwertazy proproteinowej (APOB) lub apolipoproteiny B (APOB). Najczęściej w przypadku hipercholesterolemii rodzinnej dziedziczonej autosomalnie dominująco u pacjenta wykrywa się mutację genu LDL -receptora. Mutacje w genie LDLR oddziałują na budowę i funkcję receptorów LDL, mogą one zmieniać aktywność tych receptorów lub zahamować ich syntezę, przez co wychwytywanie i rozkład lipoprotein LDL w komórkach jest utrudniony.
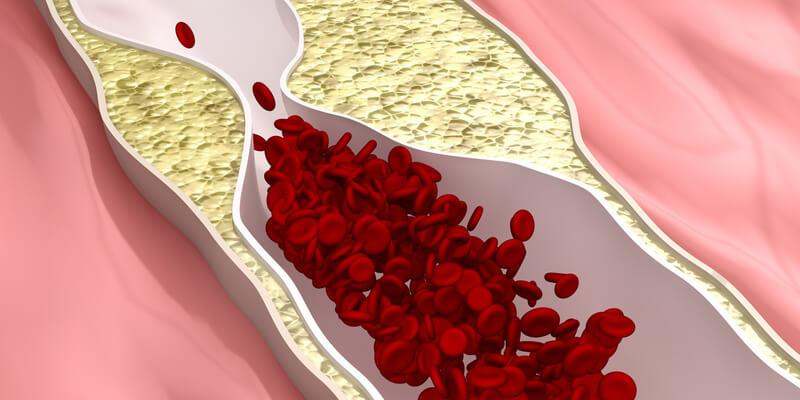
Hipercholesterolemia rodzinna u pacjentów posiadających tylko jedną kopię wadliwego genu (heterozygot) może przez długi czas nie dawać odczuwalnych objawów klinicznych. Jednak odkładające się złogi cholesterolu w naczyniach krwionośnych wywołują niebezpieczne dla zdrowia zmiany w organizmie. U pacjentów z hipercholesterolemią rodzinną można zaobserwować:
Nieleczona hipercholesterolemia może prowadzić do zawału serca lub udaru mózgu w stosunkowo młodym wieku. Bezpośrednie zagrożenie życia może powodować nagłe niedokrwienie spowodowane odkładaniem się cholesterolu w naczyniach krwionośnych. W przypadku nagłego pogorszenia stanu zdrowia, chory może odczuwać silny ból w klatce piersiowej niereagujący na podanie nitrogliceryny, ból, bladość, oziębienie kończyn lub utratę czucia, nagłe pojawienie się niedowładów, zaburzenia mowy, omdlenia, zasłabnięcia, utratę przytomności, nagłe silne bóle brzucha przebiegające z zaparciami i zahamowaniem pracy jelit. Powyższe objawy stanowią stan zagrażający zdrowiu i życiu pacjenta. Chory powinien natychmiast zgłosić się do lekarza i zasięgnąć opinii specjalisty dotyczącej stanu zdrowia. Wraz z rozwojem hipercholesterolemii u pacjentów obserwuje się również obniżoną tolerancję na wysiłek fizyczny.
Podstawowym badaniem pozwalającym wykryć zaburzenia gospodarki lipidowej jest lipidogram, w którym oznacza się m.in. stężenie cholesterolu całkowitego, cholesterolu LDL i HDL oraz triglicerydów. Zgodnie z polskimi i europejskimi wytycznymi kardiologicznymi (PTL/PTK), pierwszym sygnałem alarmowym dla lekarza u osoby dorosłej, która nie przyjmuje jeszcze leków, jest stężenie LDL ≥ 190 mg/dl (4,9 mmol/l). U dzieci ta granica wynosi ≥ 150 mg/dl (4,0 mmol/l).
W diagnostyce FH uwzględnia się nie tylko wyniki badań laboratoryjnych, ale również wywiad osobisty i rodzinny oraz charakterystyczne cechy kliniczne. Wszystkie te elementy włączone są jako kryteria diagnostyczne do skali Dutch Lipid Clinic Network (DLCN), która stanowi narzędzie do ostatecznego rozpoznania choroby.
Istotnym uzupełnieniem diagnostyki jest badanie genetyczne w kierunku hipercholesterolemii rodzinnej.
Najczęstszą przyczyną FH są patogenne warianty w trzech genach:
📌 Sprawdź: Hipercholesterolemia rodzinna – badanie genetyczne
Współczesna diagnostyka molekularna hipercholesterolemii rodzinnej opiera się na sekwencjonowaniu nowej generacji (NGS), które pozwala przeanalizować pełne regiony kodujące genów LDLR, APOB i PCSK9, a nie jedynie wybrane, najczęściej występujące warianty. Ma to istotne znaczenie kliniczne, ponieważ w samym genie receptora LDL opisano dotąd ponad 1600 różnych wariantów patogennych, dlatego badania ograniczone do „typowych” mutacji mogą dawać wynik fałszywie ujemny i nie wykluczają choroby u pacjenta z obrazem klinicznym typowym dla FH.
Hipercholesterolemia rodzinna dziedziczona jest w sposób autosomalny dominujący, jest chorobą niezależną od płci. Może wystąpić zarówno u mężczyzn jak i u kobiet. Osoby chorujące na hipercholesterolemię powinny być świadome możliwości przekazania choroby potomstwu. Biorąc pod uwagę sposób dziedziczenia, hipercholesterolemię można podzielić na dwie postacie: heterozygotyczną i homozygotyczną. Homozygotyczna postać choroby występuje bardzo rzadko a jej przebieg jest ciężki, może prowadzić do rozwoju miażdżycy już w czasie dzieciństwa. Postać heterozygotyczna jest jedną z najczęściej występujących chorób genetycznych a objawy kliniczne pojawiają się stosunkowo późno.
W przypadku rodzinnej hipercholesterolemii nie jest możliwe zlikwidowanie przyczyny choroby. Stosuje się leczenie objawowe, którego głównym celem jest obniżenie stężenia frakcji LDL cholesterolu. Terapia hipercholesterolemii rodzinnej zależy od genetycznej postaci choroby.
Jeżeli pacjent jest homozygotą, czyli posiada nieprawidłowe obie kopie genu, leczenie jest trudne i odbywa się w wyspecjalizowanych ośrodkach. W przypadku pacjentów będących heterozygotami leczenie jest łatwiejsze i zależy od poziomu LDL we krwi pacjenta oraz ryzyka powikłań sercowo-naczyniowych.
Oprócz farmakoterapii zalecana jest również zmiana trybu życia obejmująca zdrową dietę i aktywność fizyczną. Pacjenci powinni unikać pokarmów bogatotłuszczowych, a tłuszcze nasycone zastąpić wielonienasyconymi kwasami tłuszczowymi. Jeżeli dieta i aktywność fizyczna nie przynoszą pożądanych rezultatów to pacjentowi najczęściej podaje się leki z grupy statyn, żywic jonowymiennych, inhibitory PCSK9, ezetymib lub kwas bempediowy.
Bibliografia: